植物提取物研发行业最新政策法规与合规要点解读
📅 2026-10-12
🔖 植物提取物研发,健康食品技术,药学研究开发,生物制品生产,进出口贸易销售
2024年以来,国家卫健委与市场监管总局针对植物提取物研发领域密集出台多项新规,涉及原料目录动态调整、提取工艺变更备案以及跨境贸易合规等关键环节。对专注健康食品技术创新的企业而言,理解这些政策背后的技术逻辑,比单纯记忆条款更为重要。
政策核心:从源头到终端的全链条监管
新版《食品加工用植物提取物》标准征求意见稿中,首次将提取溶剂残留限量与特征性成分指纹图谱纳入强制要求。这意味着药学研究开发阶段必须同步建立多批次原料的化学表征数据库,而非仅依赖单一指标成分定量。盐城康林达在近期项目中已采用UPLC-Q-TOF联用技术,对药食同源品种进行全成分轮廓分析,以应对审评机构对批次一致性的质询。
合规实操中的三个易忽略点
- 工艺变更分级:提取温度±5℃或溶剂配比调整超过10%,均需重新提交稳定性数据,而非简单备案。
- 进出口贸易销售:欧盟 novel food 目录与美国 GRAS 认定路径差异显著,同一产品需分别准备毒理包与暴露评估。
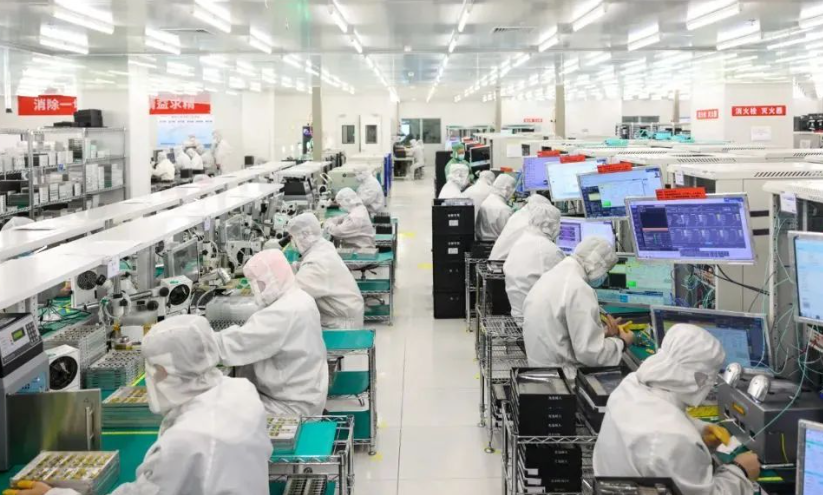
- 生物制品生产:若提取物用于特殊医学用途配方食品,生产车间需符合洁净区动态监测标准,沉降菌与浮游菌双指标控制。
数据对比:新旧规下的检测成本变化
以年产量50吨的植物提取物研发产线为例,新规实施后:
- 农药残留检测项目从33项增至58项,单批次检测成本上升约40%;
- 重金属形态分析(无机砷与有机砷分离)成为必检项,需增配HPLC-ICP-MS设备;
- 但通过建立近红外快速筛查模型,可将原料入库检验时间从72小时压缩至4小时,综合合规成本反而下降12%-15%。
健康食品技术的竞争已从配方创新转向合规效率的比拼。盐城康林达生物科技有限公司在进出口贸易销售与生物制品生产双轮驱动下,正将政策解读能力转化为客户端的注册申报加速服务。
建议企业每季度复核一次原料药典适用性,并关注EFSA与FDA的更新日志——法规滞后于技术,但合规必须领先于申报。